
【研究背景】
锂硫(Li–S)电池因其理论能量密度高达2600Wh/kg,且硫资源丰富、环境友好,被视为下一代高能电池体系的候选者。然而,传统Li–S电池面临两大关键挑战:一是溶解的多硫化锂(LiPSs)引发“穿梭效应”,导致活性物质损失和容量衰减;二是锂金属负极(LMAs)存在枝晶生长和界面副反应,带来安全隐患并制约电池寿命。硅负极因具备较高的枝晶耐受性及理论容量(锂化硅为2011mAh/g),被视为替代锂金属的可行路径。基于此构建的锂化硅-硫(LiSi–S)电池理论能量密度可达1982Wh/kg,展现出良好应用前景。然而,该体系仍面临硅负极体积膨胀(>300%)导致的SEI破裂、电极粉化及硫正极多硫化锂穿梭导致的容量损失等问题。近年来提出的准固态硫反应(QSSSR)机制,借助弱溶剂化电解质抑制LiPSs的过度溶解,有望实现硫反应路径与电解液用量的解耦,从而缓解正负极之间的有害串扰。然而,目前常用的醚类与酯类电解液仍难以兼顾界面兼容性与电化学稳定性。因此,开发能够同时兼容高容量硫正极与硅基负极的新型电解液,成为提升LiSi–S全电池循环稳定性与实用化前景的关键所在。
【工作简介】
近日,北京大学庞全全联合湖南科技大学汪靖伦课题组提出了一种基于分子工程的氟化腈溶剂设计策略。该策略通过引入吸电子氟原子对腈类溶剂进行精确修饰,有效降低了腈基团的电荷密度,从而削弱了其与锂离子的配位作用,并增强了锂离子与阴离子间的相互作用。采用3-(2,2,3,3,3-五氟丙氧基)丙腈(F5EON)作为优化电解质的关键组分能够显著抑制多硫化锂的溶解,实现准固态硫反应(QSSSR)机制,有效缓解多硫化物的穿梭效应。此外,通过引入氟代碳酸乙烯酯(FEC),进一步实现了对多硫化锂的限域作用,并稳定了锂硅负极的固体电解质界面层,从而减轻了电极在循环过程中的界面恶化。在优化后的电解液体系中,LiSi–S电池表现出优异的电化学性能:在0.1C倍率下初始放电容量超过1499 mAh/g,在0.2C下循环100次后容量保持率高达90.2%,平均库仑效率为99.9%。这一研究为开发高稳定性、高能量密度的锂硅-硫电池提供了新的电解液设计思路。该文章发表在国际顶级期刊Angew. Chem. Int. Ed.上。何孟雪为本文第一作者。
【内容表述】
1. 电解液溶剂化结构表征
本研究设计了一系列氟化腈类溶剂(FnEON),结合了乙腈的高氧化稳定性与含氟醚溶剂(如TTE)的还原稳定性和阻燃性优势。在丙腈骨架上引入氟化醚基团,可调控溶剂的电荷分布与溶剂化能力,形成弱溶剂化结构,有效抑制多硫化锂(LiPS)的溶解并减少电极间的串扰。通过密度泛函理论计算发现,氟化基团显著降低了腈基与醚氧基的电荷密度,削弱其与Li+的配位能力。其中F5EON/TTE(体积比1:1)电解液在保持适度离子电导率的同时,表现出优异的抗氧化性与阻燃性,为构建稳定的电极界面提供了理想条件。该电解质体系有望实现硫正极与硅负极反应的有效解耦,提升LiSi-S电池的综合性能。
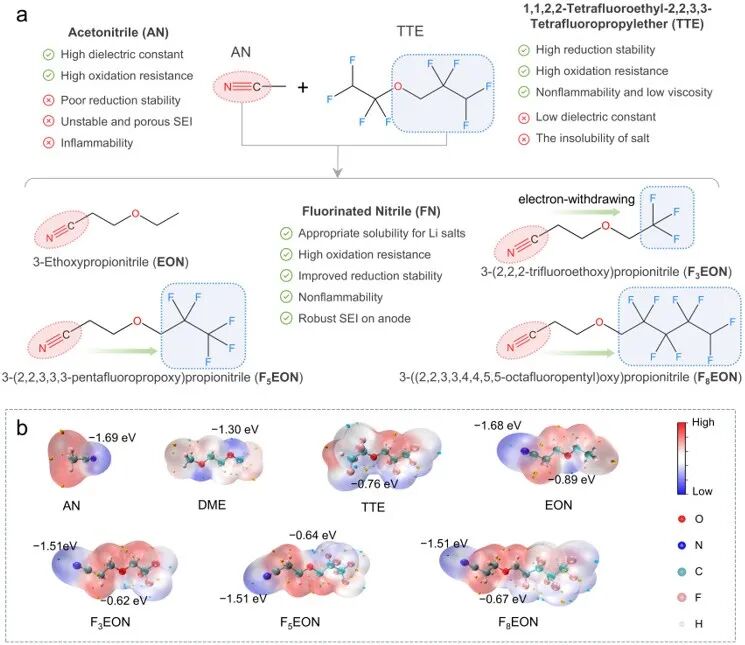
图1. (a)氟化腈溶剂设计原理示意图。(b)溶剂分子的静电势图,展示了其电荷分布情况。
2. 电解液锂离子配位结构分析
通过拉曼光谱和7Li NMR研究了氟化腈电解液中Li+的溶剂化结构。结果显示,随着氟化程度的提高,TFSI-阴离子在Li+溶剂化中的参与程度增强,聚集体结构(AGG)比例从19.7%增至54.9%,而分离离子对(SSIPs)和配位离子对(CIPs)的比例逐渐减少。7Li NMR谱图进一步表明,氟取代基通过降低腈基与醚氧基的电子云密度,增强了阴离子配位。分子动力学模拟表明,F5EON/TTE体系中的Li+主要与–C≡N基团配位,同时形成富含阴离子的溶剂化结构,第二溶剂化壳层中TFSI-配位数显著提高至约4.5,与拉曼和NMR结果一致,证实了氟化策略有效调控了Li+溶剂化环境,这有利于形成富含LiF的稳定SEI。
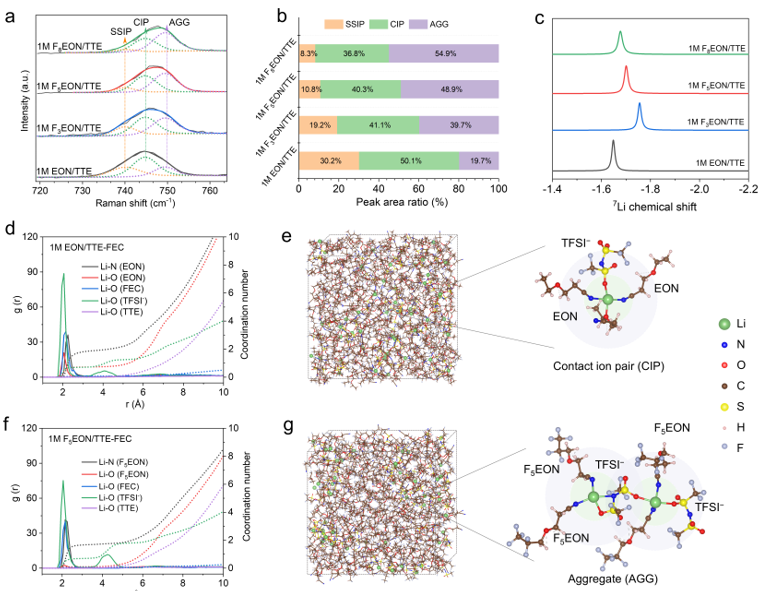
图2. 氟化腈电解液溶剂化结构表征。(a)不同氟化腈电解液的TFSI-带拉曼光谱。(b)根据拉曼光谱计算得出的不同氟化腈电解液中不同Li+配位结构的峰面积比。(c)不同氟化腈电解液的7Li 核磁共振谱。(d-g)从分子动力学计算得出的 1 M LiTFSI EON/TTE-FEC(d)和 F5EON/TTE-FEC(f)电解液中的 Li–O/Li–N 径向分布函数和配位数。(e-g)从分子动力学模拟中得到的电解液快照以及具有代表性的Li+配位结构(1 M LiTFSI EON/TTE-FEC(e)和 F5EON/TTE-FEC(g))。
3. 准固态硫反应(QSSSR)机制的实现
氟化腈电解液对多硫化锂(LiPSs)的溶解度极低,使Li-S电池呈现出准固态硫反应机制,表现为单平台的放电曲线。X射线吸收谱(XAS)分析表明,硫在还原过程中存在多硫化锂中间产物,并非单纯的硫与硫化锂之间的两相转化。通过引入氟代碳酸乙烯酯(FEC)作为添加剂,利用其与LiPSs之间的亲核反应,在硫正极表面构建了具有离子传导能力的界面膜,进一步有效抑制了多硫化物向负极的迁移。该界面膜还促进了无序硫化锂的形成,并改变了充电态硫的晶体取向,这可能有助于提升电极的反应活性和循环可逆性。
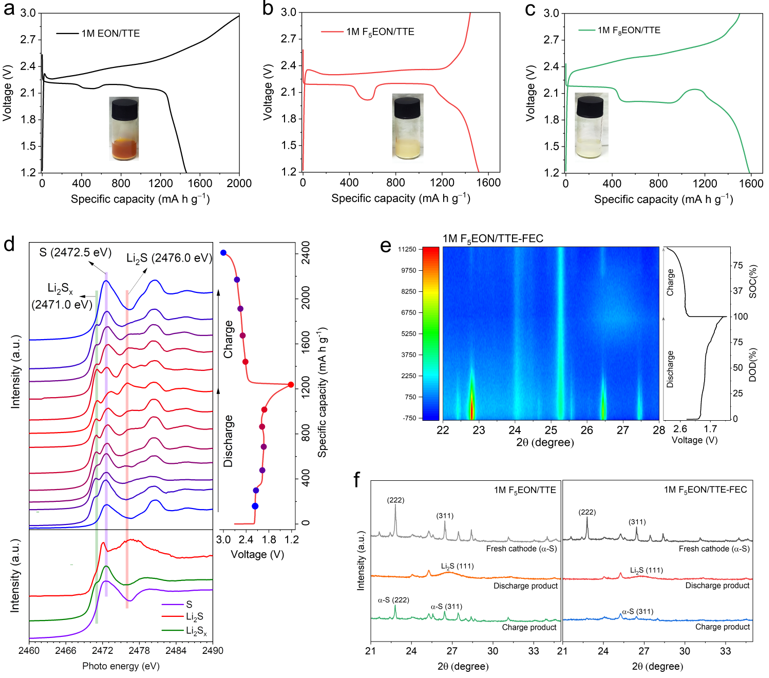
图3. 锂-硫电池电化学行为分析。(a-c)在 1M LiTFSI EON/TTE(a)、1M LiTFSI F5EON/TTE(b)和 1M LiTFSI F8EON/TTE(c)电解液中Li-S电池的恒电流充放电曲线。(d)在 1M F5EON/TTE 电解液中不同充放电步骤下KB/S阴极的S-K边X射线吸收谱及其对应的电压曲线。(e)使用1M F5EON/TTE-FEC电解液的Li-S电池的原位XRD图及其对应的电压曲线。(f)不同电解液中放电态Li2S以及充电态S的XRD图谱。
4. LiSi-S电池的电化学性能
在LiSi-S电池中,采用F5EON/TTE-FEC电解液的体系表现出最优异的电化学性能。在0.2C倍率下循环100次后,容量保持率达90.2%,循环过程中电压极化仅轻微增加。相比之下,未氟化的EON/TTE-FEC电解液体系容量衰减迅速,平均库仑效率仅为93.6%,主要源于多硫化物穿梭引起的活性物质损失以及硅负极体积膨胀导致的界面破坏。并且,采用F5EON/TTE-FEC的电池在1C和2C倍率下仍能分别提供956.7和870.3mAh/g的高容量,展现出良好的倍率特性。
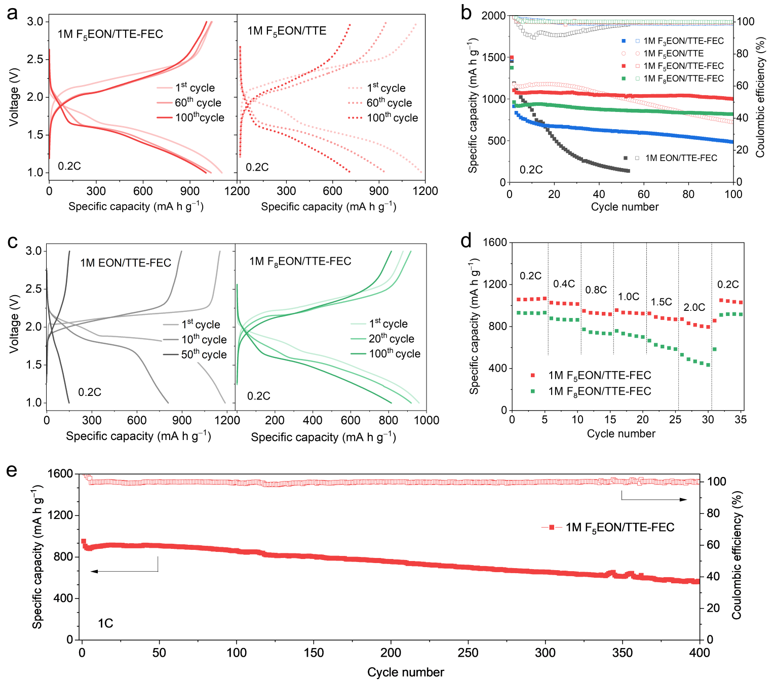
图4. 在35°C条件下,不同电解液的LiSi–S电池的电化学性能。(a)F5EON/TTE-FEC和F5EON/TTE电解液中不同循环次数下电池的电压曲线比较。(b)在0.1C电流下活化一次后,LiSi–S电池在0.2C电流下的容量保持率。(c)EON/TTE-FEC 和 F8EON/TTE 电解液中不同循环次数下电池的电压曲线比较。(d)使用F5EON/TTE-FEC 和 F8EON/TTE-FEC LiSi–S 电池的倍率性能。(e)F5EON/TTE-FEC 电池在放电率为 1C 和充电率为 0.2C 时的容量保持率。
5. LiSi-S电池的界面表征
研究表明氟化腈电解液在电极界面可以形成稳定且均匀的界面层。HR-TEM显示,在F5EON/TTE-FEC循环后的硫正极上形成了厚度为10–12nm的均匀CEI,而EON/TTE-FEC中形成的CEI粗糙且不均匀。XPS分析进一步表明,F5EON/TTE-FEC中形成的CEI富含LiF和C–F成分,且含硫杂质较少。在硅负极侧,F5EON/TTE-FEC体系中形成均匀厚度的SEI(14–16nm),而EON/TTE-FEC体系中形成的SEI厚度达40–50nm且持续生长。XPS显示这种SEI富含氟化锂并含有极少的含S产物,表明在氟化腈电解液中形成了具有良好机械强度和离子导电性的SEI,同时有效抑制了多硫化锂与负极的副反应。
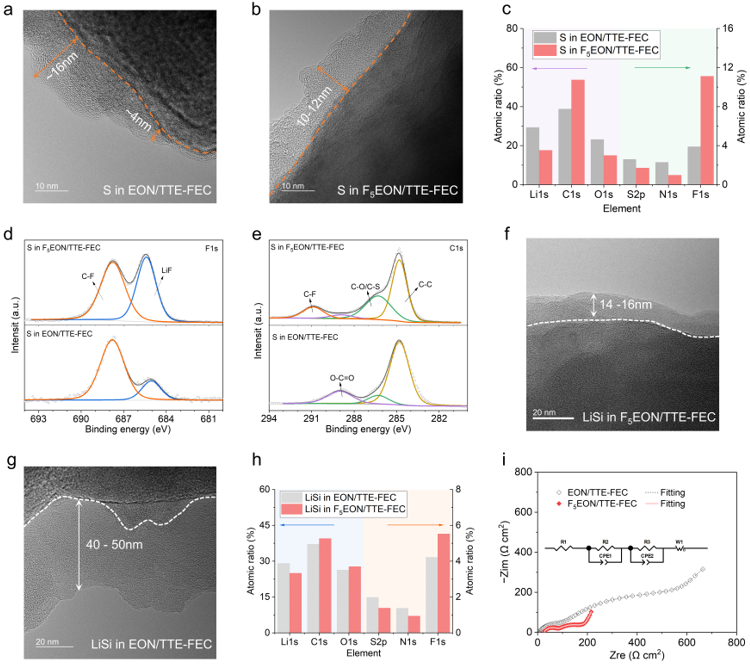
图5. LiSi−S电池的界面特性。(a-b)高分辨率透射电子显微镜图像,展示了在EON/TTE-FEC(a)和F5EON/TTE-FEC(b)电解液中,硫正极上形成的CEI。 (c-e)在 35°C 下经过 20 次循环后,不同电解液中形成的CEI的XPS 分析:(c)定量的原子比例,以及 F1s(d)、C 1s(e)的 XPS 谱。 (f-g)高分辨率透射电子显微镜图像,展示了在 F5EON/TTE-FEC(f)和 EON/TTE-FEC(g)电解液中,在LiSi阳极上形成的固体电解质界面。(h)不同电解液中 LiSi 负极表面的SEI定量原子比例。 (i)在 0.2C 条件下,使用不同电解液的 LiSi−硫电池在 35°C 下经过 20 次循环后的电化学阻抗谱。
6. 最终核心结论
综上所述,作者通过分子工程策略,设计并开发了一种氟化腈电解液,用于构建高性能锂硅-硫(LiSi–S)电池。通过精确调控分子结构,将极性腈基团与非极性氢氟醚片段相结合。引入的吸电子氟原子有效降低了腈基的电荷密度,从而增强了锂离子与阴离子(TFSI-)的配位作用。F5EON/TTE电解液通过抑制多硫化锂(LiPSs)的溶解,促进了准固态硫反应(QSSSR)机制。进一步引入氟代碳酸乙烯酯(FEC),利用其与LiPSs间的亲核反应,在硫正极表面形成界面层,同时稳定硅负极的固体电解质界面层(SEI),有效抑制了多硫化物穿梭效应并缓解硅负极的体积膨胀。优化后的F5EON/TTE-FEC电解液表现出优异的电化学稳定性:在0.2C下循环100次后容量保持率达90.2%,平均库仑效率为99.9%。该研究为高能量密度LiSi–S电池的电解质设计提供了重要参考,推动了其向实际应用的发展。
原标题:《【复材资讯】北大庞全全/湖南科技大学汪靖伦:氟化腈分子设计实现准固态硫反应机制的硅硫电池》